医薬品の適正使用と安全対策
副作用情報等の収集・評価と措置
副作用情報は、医薬関係者からの報告(法第68条の10第2項)と製造販売業者等からの報告(同条第1項)の2本立てで集められ、どちらも実務上は総合機構へ提出されます。制度の年(1967年モニター制度・1978年モニター薬局・2002年義務化・2006年登録販売者)、企業報告の期限(15日・30日)、再審査(概ね8年)と要指導医薬品の調査(概ね3年)、評価後の措置を誰が講じるかを区別すると解けます。
要点 8件・基本問題 8問読む → 覚える → 解くまでこのページで完結
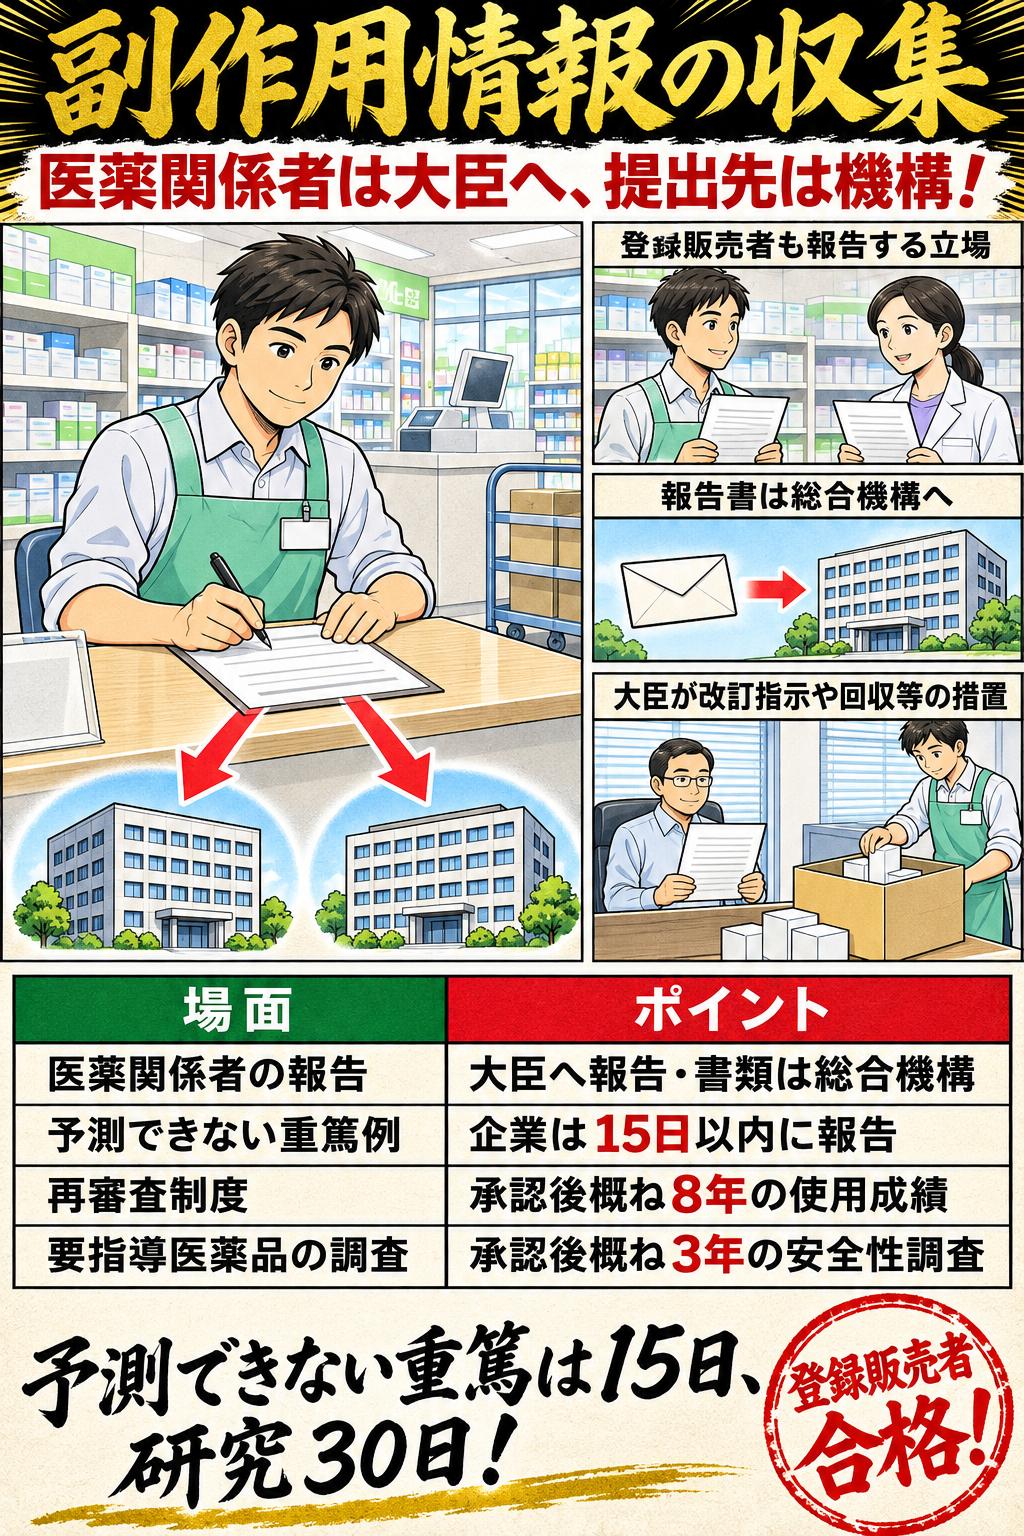
副作用情報は、医薬関係者からの報告(法第68条の10第2項)と製造販売業者等からの報告(同条第1項)の2本立てで集められ、どちらも実務上は総合機構へ提出されます。制度の年(1967年モニター制度・1978年モニター薬局・2002年義務化・2006年登録販売者)、企業報告の期限(15日・30日)、再審査(概ね8年)と要指導医薬品の調査(概ね3年)、評価後の措置を誰が講じるかを区別すると解けます。
このサイトでの学習
学習優先度 A対応する一問一答 15問
副作用情報等の収集・評価と措置|WHO国際医薬品モニタリング
1961年のサリドマイド薬害事件を契機に、1968年、WHO加盟各国を中心に各国自らが副作用情報を収集、評価する体制(WHO国際医薬品モニタリング制度)が確立された。
比較して覚える
医薬関係者の副作用報告と企業の副作用報告
副作用情報を集める2つの報告制度を、根拠・報告する人・報告する場合・報告先・期限・始まりで並べます。報告先を都道府県知事とする肢、医薬関係者の報告に期限があるとする肢、制度の年を入れ替えた肢が切り分けられます。
| 事由 | 医薬品・医療機器等安全性情報報告制度 | 企業からの副作用等の報告制度 |
|---|---|---|
| 根拠 | 法第68条の10第2項 | 法第68条の10第1項 |
| 報告する人 | 薬局開設者、病院・診療所等の開設者、医師、歯科医師、薬剤師、登録販売者、獣医師その他の医薬関係者 | 製造販売業者等 |
| 報告する場合 | 副作用等によると疑われる健康被害の発生を知り、危害の発生・拡大防止のため必要があると認めるとき | 製造販売をし又は承認を受けた医薬品の副作用等によると疑われる健康被害、使用によると疑われる感染症の発生等を知ったとき |
| 報告先 | 厚生労働大臣(実務上は法第68条の13第3項により総合機構に提出) | 厚生労働大臣(実務上は法第68条の13第3項により総合機構に提出) |
| 期限 | 特に定められていない(必要性を認めたら適宜速やかに) | 定められている(予測できない死亡・重篤な症例や外国での措置は15日以内、研究報告は30日以内など) |
| 始まり | 1967年3月の医薬品副作用モニター制度。2002年7月に義務化、2006年6月から登録販売者も報告者 | 1979年の薬事法改正で制度化。1996年の改正で情報収集の義務を明記 |
根拠
- 医薬品・医療機器等安全性情報報告制度
- 法第68条の10第2項
- 企業からの副作用等の報告制度
- 法第68条の10第1項
報告する人
- 医薬品・医療機器等安全性情報報告制度
- 薬局開設者、病院・診療所等の開設者、医師、歯科医師、薬剤師、登録販売者、獣医師その他の医薬関係者
- 企業からの副作用等の報告制度
- 製造販売業者等
報告する場合
- 医薬品・医療機器等安全性情報報告制度
- 副作用等によると疑われる健康被害の発生を知り、危害の発生・拡大防止のため必要があると認めるとき
- 企業からの副作用等の報告制度
- 製造販売をし又は承認を受けた医薬品の副作用等によると疑われる健康被害、使用によると疑われる感染症の発生等を知ったとき
報告先
- 医薬品・医療機器等安全性情報報告制度
- 厚生労働大臣(実務上は法第68条の13第3項により総合機構に提出)
- 企業からの副作用等の報告制度
- 厚生労働大臣(実務上は法第68条の13第3項により総合機構に提出)
期限
- 医薬品・医療機器等安全性情報報告制度
- 特に定められていない(必要性を認めたら適宜速やかに)
- 企業からの副作用等の報告制度
- 定められている(予測できない死亡・重篤な症例や外国での措置は15日以内、研究報告は30日以内など)
始まり
- 医薬品・医療機器等安全性情報報告制度
- 1967年3月の医薬品副作用モニター制度。2002年7月に義務化、2006年6月から登録販売者も報告者
- 企業からの副作用等の報告制度
- 1979年の薬事法改正で制度化。1996年の改正で情報収集の義務を明記
01副作用情報等の収集・評価と措置の重要暗記項目
副作用情報等の収集・評価と措置|WHO国際医薬品モニタリング
1961年のサリドマイド薬害事件を契機に、1968年、WHO加盟各国を中心に各国自らが副作用情報を収集、評価する体制(WHO国際医薬品モニタリング制度)が確立された。
ひっかけ注意契機となったのは1961年のサリドマイド薬害事件である。医薬品の安全性の問題を世界共通のものとして取り上げる気運が高まり、1968年にWHO国際医薬品モニタリング制度の確立につながった。
副作用情報等の収集・評価と措置|医薬関係者の報告先
薬局開設者、医師、薬剤師、登録販売者等の医薬関係者は、副作用等によると疑われる健康被害の発生を知り、危害の発生・拡大防止のため必要があると認めるときは、厚生労働大臣に報告しなければならない(法第68条の10第2項)。
ひっかけ注意報告の相手は厚生労働大臣である(法第68条の10第2項)。なお実務上は、法第68条の13第3項の規定により、報告書を総合機構に提出することとされている。
副作用情報等の収集・評価と措置|実務上の提出先
医薬関係者の副作用報告も製造販売業者等の副作用報告も、実務上は法第68条の13第3項により報告書を総合機構に提出する。
副作用情報等の収集・評価と措置|制度の始まり
医薬関係者からの報告制度は、1967年3月、約3000の医療機関をモニター施設に指定し厚生省が直接報告を受ける「医薬品副作用モニター制度」として始まった。
副作用情報等の収集・評価と措置|報告の義務化と登録販売者
2002年7月の薬事法改正で医師や薬剤師等の医薬関係者による副作用等の報告が義務化され、2006年6月の改正による登録販売者制度の導入に伴い、登録販売者も報告を行う医薬関係者に位置づけられた。
ひっかけ注意登録販売者が報告を行う医薬関係者に位置づけられたのは、2006年6月の薬事法改正による登録販売者制度の導入に伴ってである。1997年7月は制度の拡充、2002年7月は医薬関係者の報告の義務化の年である。
副作用情報等の収集・評価と措置|製造販売業者等の報告
製造販売業者等は、製造販売をし又は承認を受けた医薬品の副作用等によると疑われる健康被害の発生、使用によると疑われる感染症の発生等を知ったときは、定められた期限までに厚生労働大臣に報告しなければならない(法第68条の10第1項)。
副作用情報等の収集・評価と措置|企業報告の期限
企業からの報告期限は、使用上の注意から予測できない副作用による死亡・重篤な症例や、外国での製造・販売の中止、回収等の措置の報告は15日以内、研究報告は30日以内などと定められている。
ひっかけ注意研究報告の報告期限は30日以内である。使用上の注意から予測できない死亡・重篤な副作用症例や、外国における製造・販売の中止、回収等の措置の報告が15日以内である。
副作用情報等の収集・評価と措置|医薬関係者の協力
薬局開設者、医薬品の販売業者、医師、薬剤師その他の医薬関係者(登録販売者を含む)は、製造販売業者等が行う情報収集に協力するよう努めなければならない(法第68条の2の6第2項)。
覚える数字と、狙われる引っかけ
- ひっかけ契機となったのは1961年のサリドマイド薬害事件である。医薬品の安全性の問題を世界共通のものとして取り上げる気運が高まり、1968年にWHO国際医薬品モニタリング制度の確立につながった。
- ひっかけ報告の相手は厚生労働大臣である(法第68条の10第2項)。なお実務上は、法第68条の13第3項の規定により、報告書を総合機構に提出することとされている。
- ひっかけ登録販売者が報告を行う医薬関係者に位置づけられたのは、2006年6月の薬事法改正による登録販売者制度の導入に伴ってである。1997年7月は制度の拡充、2002年7月は医薬関係者の報告の義務化の年である。
- ひっかけ研究報告の報告期限は30日以内である。使用上の注意から予測できない死亡・重篤な副作用症例や、外国における製造・販売の中止、回収等の措置の報告が15日以内である。
- ひっかけ順番が逆である。1979年の薬事法改正で制度化され、1996年の改正で情報収集の義務が明記された。2003年7月からは、生物由来製品を製造販売する企業に感染症に関する定期報告が導入されている。
- ひっかけ再審査制度の期間は、10年を超えない範囲で厚生労働大臣が承認時に定める一定期間(概ね8年)である。概ね3年は、医療用医薬品の有効成分をOTC医薬品で初めて配合し要指導医薬品に指定されたものの安全性に関する調査の期間である。
- ひっかけ行政措置を講じるのは厚生労働大臣である。収集された情報は、まずその医薬品の製造販売業者等において評価・検討され、各制度で集めた情報は総合機構が専門委員の意見を聴きながら調査検討する。措置には使用上の注意の改訂の指示等による注意喚起、効能・効果や用法・用量の一部変更、調査・実験の実施の指示、製造・販売の中止、製品の回収等がある。
- ひっかけ1997年の健康危機管理体制の整備は、血液製剤によるHIV感染被害を深く反省したことによるものである。予断を持たず事実を真摯に受け止め、科学的・客観的な評価を行い、国民に情報を速やかに提供・公表することを基本としている。
02試験で正誤を分けるチェック順
- 11961年のサリドマイド薬害事件を契機に、1968年、WHO加盟各国を中心に各国自らが副作用情報を収集、評価する体制(WHO国際医薬品モニタリング制度)が確立された。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 2薬局開設者、医師、薬剤師、登録販売者等の医薬関係者は、副作用等によると疑われる健康被害の発生を知り、危害の発生・拡大防止のため必要があると認めるときは、厚生労働大臣に報告しなければならない(法第68条の10第2項)。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 3医薬関係者の副作用報告も製造販売業者等の副作用報告も、実務上は法第68条の13第3項により報告書を総合機構に提出する。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 4医薬関係者からの報告制度は、1967年3月、約3000の医療機関をモニター施設に指定し厚生省が直接報告を受ける「医薬品副作用モニター制度」として始まった。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 52002年7月の薬事法改正で医師や薬剤師等の医薬関係者による副作用等の報告が義務化され、2006年6月の改正による登録販売者制度の導入に伴い、登録販売者も報告を行う医薬関係者に位置づけられた。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 6製造販売業者等は、製造販売をし又は承認を受けた医薬品の副作用等によると疑われる健康被害の発生、使用によると疑われる感染症の発生等を知ったときは、定められた期限までに厚生労働大臣に報告しなければならない(法第68条の10第1項)。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 7企業からの報告期限は、使用上の注意から予測できない副作用による死亡・重篤な症例や、外国での製造・販売の中止、回収等の措置の報告は15日以内、研究報告は30日以内などと定められている。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 8薬局開設者、医薬品の販売業者、医師、薬剤師その他の医薬関係者(登録販売者を含む)は、製造販売業者等が行う情報収集に協力するよう努めなければならない(法第68条の2の6第2項)。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 9企業からの副作用等の報告制度は1979年の薬事法改正で制度化され、1996年の改正で製造販売業者等が副作用等の情報収集の義務を負うことが明記された。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 102003年7月から、血液製剤等の生物由来製品を製造販売する企業は、感染症に関する最新の論文や知見に基づき製品の安全性を評価し、その成果を定期的に国へ報告する。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 11既存の医薬品と明らかに異なる有効成分が配合されたものは、10年を超えない範囲で厚生労働大臣が承認時に定める一定期間(概ね8年)、承認後の使用成績等を製造販売業者等が集積し厚生労働省へ提出する(再審査制度)。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 12医療用医薬品で使用されていた有効成分をOTC医薬品で初めて配合したものは要指導医薬品に指定され、承認条件として承認後の一定期間(概ね3年)、安全性に関する調査及び調査結果の報告が求められる。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 13集められた副作用情報は総合機構で専門委員の意見を聴きながら調査検討され、その結果に基づき厚生労働大臣が薬事審議会の意見を聴いて、使用上の注意の改訂の指示や製造・販売の中止、回収等の措置を講じる。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 141997年、厚生省は血液製剤によるHIV感染被害を深く反省し、医薬品・食中毒・感染症・飲料水等による健康被害の発生予防、拡大防止等を迅速に講じる健康危機管理体制を整備した。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
- 15一般用医薬品による副作用等の情報を収集するため、1978年8月より、約3000のモニター薬局で把握した副作用事例等について、定期的に報告が行われるようになった。
問題文の限定語を先に拾い、上の暗記項目と照合してから結論を出します。
03この論点の根拠
- 内容の基準日
- 2026-11-11
- 復習方法
- 要点を確認した後、○×一問一答で条件の違いを見分ける
法改正により扱いが変わる場合があります。試験日程や申込みに関する情報は、 必ず公式案内も確認してください。
問題演習
副作用情報等の収集・評価と措置の○×一問一答
1/8問解答 0・正解 0
医薬品の適正使用と安全対策
副作用情報等の収集・評価と措置|WHO国際医薬品モニタリング
1961年に起こったスモン事件を契機として、1968年にWHO国際医薬品モニタリング制度が確立された。
副作用情報等の収集・評価と措置の○×一問一答15問|問題と解説
この論点で収録している15問を、正誤と解説つきで通して読めます。 上の演習で迷った問題を見直すときに使ってください。
問1
副作用情報等の収集・評価と措置|WHO国際医薬品モニタリング1961年に起こったスモン事件を契機として、1968年にWHO国際医薬品モニタリング制度が確立された。
答え:×(誤り)
解説
誤り。契機となったのは1961年のサリドマイド薬害事件である。医薬品の安全性の問題を世界共通のものとして取り上げる気運が高まり、1968年にWHO国際医薬品モニタリング制度の確立につながった。 要点:1961年のサリドマイド薬害事件を契機に、1968年、WHO加盟各国を中心に各国自らが副作用情報を収集、評価する体制(WHO国際医薬品モニタリング制度)が確立された。
問2
副作用情報等の収集・評価と措置|医薬関係者の報告先登録販売者は、医薬品の副作用等によるものと疑われる健康被害の発生を知った場合において、保健衛生上の危害の発生又は拡大を防止するため必要があると認めるときは、その旨を都道府県知事に報告しなければならない。
答え:×(誤り)
解説
誤り。報告の相手は厚生労働大臣である(法第68条の10第2項)。なお実務上は、法第68条の13第3項の規定により、報告書を総合機構に提出することとされている。 要点:薬局開設者、医師、薬剤師、登録販売者等の医薬関係者は、副作用等によると疑われる健康被害の発生を知り、危害の発生・拡大防止のため必要があると認めるときは、厚生労働大臣に報告しなければならない(法第68条の10第2項)。
問3
副作用情報等の収集・評価と措置|実務上の提出先医薬品・医療機器等安全性情報報告制度に基づく報告書は、実務上、法第68条の13第3項の規定により総合機構に提出することとされている。
答え:○(正しい)
解説
正しい。法律上の報告先は厚生労働大臣だが、実務上の提出先は総合機構(PMDA)である。製造販売業者等からの報告も同じく総合機構に提出される。 要点:医薬関係者の副作用報告も製造販売業者等の副作用報告も、実務上は法第68条の13第3項により報告書を総合機構に提出する。
問4
副作用情報等の収集・評価と措置|制度の始まり医薬品・医療機器等安全性情報報告制度は、1967年3月より、約3000の医療機関をモニター施設に指定して、厚生省(当時)が直接副作用報告を受ける「医薬品副作用モニター制度」としてスタートした。
答え:○(正しい)
解説
正しい。その後、1978年8月から約3000のモニター薬局で把握した一般用医薬品の副作用事例等の定期報告が始まり、1997年7月に「医薬品等安全性情報報告制度」として拡充された。 要点:医薬関係者からの報告制度は、1967年3月、約3000の医療機関をモニター施設に指定し厚生省が直接報告を受ける「医薬品副作用モニター制度」として始まった。
問5
副作用情報等の収集・評価と措置|報告の義務化と登録販売者登録販売者は、1997年7月に「医薬品等安全性情報報告制度」として拡充された時点から、本制度に基づく報告を行う医薬関係者として位置づけられている。
答え:×(誤り)
解説
誤り。登録販売者が報告を行う医薬関係者に位置づけられたのは、2006年6月の薬事法改正による登録販売者制度の導入に伴ってである。1997年7月は制度の拡充、2002年7月は医薬関係者の報告の義務化の年である。 要点:2002年7月の薬事法改正で医師や薬剤師等の医薬関係者による副作用等の報告が義務化され、2006年6月の改正による登録販売者制度の導入に伴い、登録販売者も報告を行う医薬関係者に位置づけられた。
問6
副作用情報等の収集・評価と措置|製造販売業者等の報告製造販売業者等は、その製造販売をした医薬品について、副作用等によるものと疑われる健康被害の発生等を知ったときは、その旨を定められた期限までに厚生労働大臣に報告することが義務づけられている。
答え:○(正しい)
解説
正しい。企業からの副作用等の報告制度である。医薬品の市販後も品質・有効性・安全性の情報を収集し、医薬関係者に必要な情報を提供することは企業責任として重要とされる。 要点:製造販売業者等は、製造販売をし又は承認を受けた医薬品の副作用等によると疑われる健康被害の発生、使用によると疑われる感染症の発生等を知ったときは、定められた期限までに厚生労働大臣に報告しなければならない(法第68条の10第1項)。
問7
副作用情報等の収集・評価と措置|企業報告の期限製造販売業者等が行う研究報告(副作用・感染症により癌その他の重大な疾病等が発生するおそれがあることを示す研究報告等)の報告期限は、15日以内とされている。
答え:×(誤り)
解説
誤り。研究報告の報告期限は30日以内である。使用上の注意から予測できない死亡・重篤な副作用症例や、外国における製造・販売の中止、回収等の措置の報告が15日以内である。 要点:企業からの報告期限は、使用上の注意から予測できない副作用による死亡・重篤な症例や、外国での製造・販売の中止、回収等の措置の報告は15日以内、研究報告は30日以内などと定められている。
問8
副作用情報等の収集・評価と措置|医薬関係者の協力登録販売者は、製造販売業者等が行う医薬品の適正な使用のために必要な情報の収集に協力するよう努めなければならないとされている。
答え:○(正しい)
解説
正しい。法第68条の2の6第2項の努力義務である。医薬関係者には、自ら厚生労働大臣へ報告する義務(法第68条の10第2項)と、企業の情報収集への協力の努力義務の両方がある。 要点:薬局開設者、医薬品の販売業者、医師、薬剤師その他の医薬関係者(登録販売者を含む)は、製造販売業者等が行う情報収集に協力するよう努めなければならない(法第68条の2の6第2項)。
問9
副作用情報等の収集・評価と措置|企業報告制度の年企業からの副作用等の報告制度は1996年の薬事法改正により制度化され、その後1979年の改正で、製造販売業者等が副作用等の情報収集の義務を負うことが明記された。
答え:×(誤り)
解説
誤り。順番が逆である。1979年の薬事法改正で制度化され、1996年の改正で情報収集の義務が明記された。2003年7月からは、生物由来製品を製造販売する企業に感染症に関する定期報告が導入されている。 要点:企業からの副作用等の報告制度は1979年の薬事法改正で制度化され、1996年の改正で製造販売業者等が副作用等の情報収集の義務を負うことが明記された。
問10
副作用情報等の収集・評価と措置|生物由来製品の定期報告2003年7月からは、血液製剤等の生物由来製品を製造販売する企業に対して、感染症に関する最新の論文や知見に基づき安全性を評価し、その成果を定期的に国へ報告する制度が導入されている。
答え:○(正しい)
解説
正しい。前年(2002年)の薬事法改正によるものである。1979年創設の副作用・感染症報告制度による症例報告とは別に、定期的な評価報告を求めている。 要点:2003年7月から、血液製剤等の生物由来製品を製造販売する企業は、感染症に関する最新の論文や知見に基づき製品の安全性を評価し、その成果を定期的に国へ報告する。
問11
副作用情報等の収集・評価と措置|再審査制度既存の医薬品と明らかに異なる有効成分が配合された一般用医薬品については、承認後概ね3年間、使用成績等を集積して厚生労働省へ提出する再審査制度が適用される。
答え:×(誤り)
解説
誤り。再審査制度の期間は、10年を超えない範囲で厚生労働大臣が承認時に定める一定期間(概ね8年)である。概ね3年は、医療用医薬品の有効成分をOTC医薬品で初めて配合し要指導医薬品に指定されたものの安全性に関する調査の期間である。 要点:既存の医薬品と明らかに異なる有効成分が配合されたものは、10年を超えない範囲で厚生労働大臣が承認時に定める一定期間(概ね8年)、承認後の使用成績等を製造販売業者等が集積し厚生労働省へ提出する(再審査制度)。
問12
副作用情報等の収集・評価と措置|要指導医薬品の調査医療用医薬品で使用されていた有効成分をOTC医薬品で初めて配合したものは要指導医薬品に指定され、承認条件として承認後の一定期間(概ね3年)、安全性に関する調査及び調査結果の報告が求められている。
答え:○(正しい)
解説
正しい。一般用医薬品に関しても承認後の調査が求められ、副作用等の発現状況の収集・評価を通じて承認後の安全対策につなげている。再審査制度(概ね8年)と期間を区別する。 要点:医療用医薬品で使用されていた有効成分をOTC医薬品で初めて配合したものは要指導医薬品に指定され、承認条件として承認後の一定期間(概ね3年)、安全性に関する調査及び調査結果の報告が求められる。
問13
副作用情報等の収集・評価と措置|評価と行政措置各制度により集められた副作用情報は、総合機構で調査検討され、その結果に基づき、都道府県知事が薬事審議会の意見を聴いて、製品の回収等の安全対策上必要な行政措置を講じている。
答え:×(誤り)
解説
誤り。行政措置を講じるのは厚生労働大臣である。収集された情報は、まずその医薬品の製造販売業者等において評価・検討され、各制度で集めた情報は総合機構が専門委員の意見を聴きながら調査検討する。措置には使用上の注意の改訂の指示等による注意喚起、効能・効果や用法・用量の一部変更、調査・実験の実施の指示、製造・販売の中止、製品の回収等がある。 要点:集められた副作用情報は総合機構で専門委員の意見を聴きながら調査検討され、その結果に基づき厚生労働大臣が薬事審議会の意見を聴いて、使用上の注意の改訂の指示や製造・販売の中止、回収等の措置を講じる。
問14
副作用情報等の収集・評価と措置|健康危機管理体制厚生省(当時)は、サリドマイド薬害事件を深く反省し、1997年に健康危機管理体制を抜本的に見直した。
答え:×(誤り)
解説
誤り。1997年の健康危機管理体制の整備は、血液製剤によるHIV感染被害を深く反省したことによるものである。予断を持たず事実を真摯に受け止め、科学的・客観的な評価を行い、国民に情報を速やかに提供・公表することを基本としている。 要点:1997年、厚生省は血液製剤によるHIV感染被害を深く反省し、医薬品・食中毒・感染症・飲料水等による健康被害の発生予防、拡大防止等を迅速に講じる健康危機管理体制を整備した。
問15
副作用情報等の収集・評価と措置|モニター薬局一般用医薬品による副作用等の情報を収集するため、1978年8月より、約3000のモニター薬局で把握した副作用事例等について、定期的に報告が行われるようになった。
答え:○(正しい)
解説
正しい。1967年3月に約3000の医療機関をモニター施設とした医薬品副作用モニター制度が始まり、1978年8月からは一般用医薬品の情報を集めるためにモニター薬局からの定期報告が加わった。医療機関と薬局のどちらも約3000である。 要点:一般用医薬品による副作用等の情報を収集するため、1978年8月より、約3000のモニター薬局で把握した副作用事例等について、定期的に報告が行われるようになった。
副作用情報等の収集・評価と措置の問題を続けて解く
この論点に対応する15問を絞り込んで出題します。